Medical
510(k)
ISO 13485
Biocompatibility
Sterilisation
醫療器材原型與小量生產:材料、驗證與法規考量
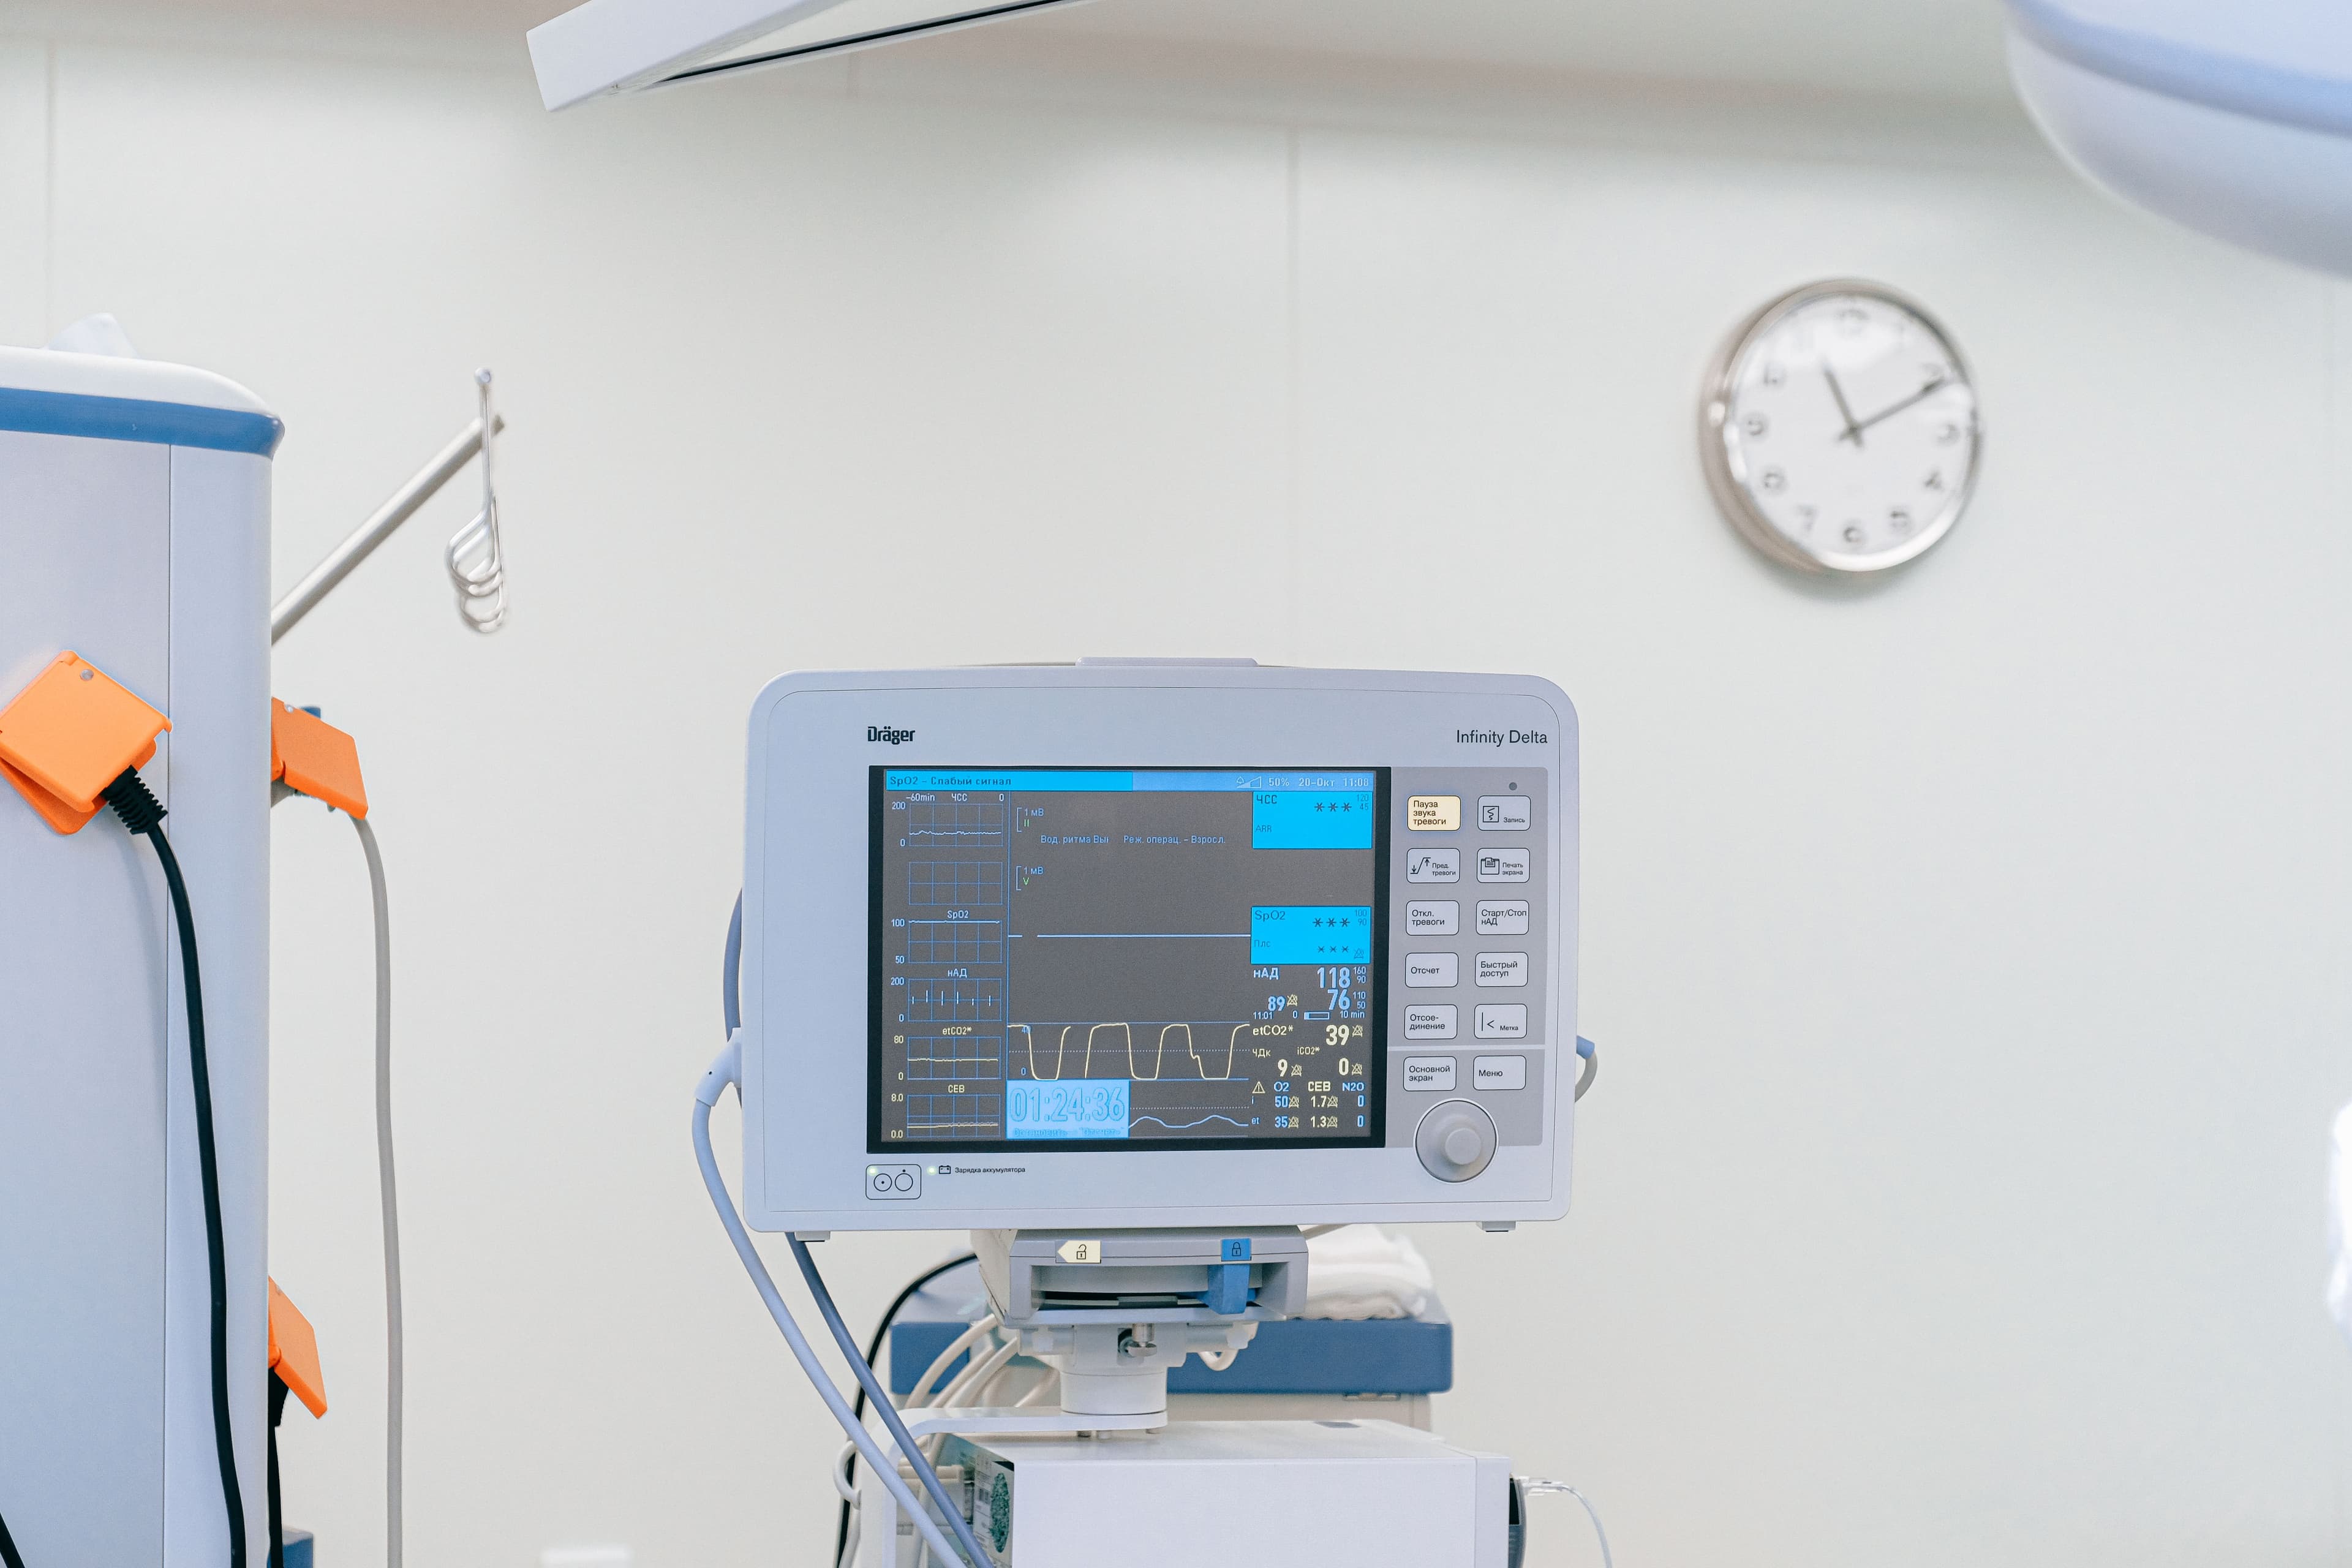
醫療器材原型與小量生產的製程選擇,必須和法規路徑、材料證明、驗證計畫與變更管理一起決定。早期樣品可以追求速度,但進入代表性測試後,材料與製程紀錄就不能再任意更動。
先看三個重點
- 先確認法規路徑、材料與用途、風險等級,再決定合格供應商、受控製程、變更管理。
- 文章中的數值用於前期比較;正式規格要回到實際材料、設備與供應商 DFM。
- 首件或小批要確認可追溯紀錄、驗證測試、交付文件,結果穩定後再放量。
法規與用途先決定路線
先把法規路徑、材料與用途、風險等級寫清楚,後面的材料、製程與成本比較才有共同基準。
FDA、MDR、PMDA 路徑決定你的時程
法規路徑不是最終階段的關卡——它是設計輸入,會改變你要做哪些原型、收哪些資料。用強力對照裝置走 FDA 510(k) 的 Class II 裝置,需要實質等同證據、設計歷史文件與適度的臨床資料包。
| 路徑 | 風險分級 | 典型審查時間 | 臨床證據 | 對原型的意涵 |
|---|---|---|---|---|
| FDA 510(k) | Class I/II | 95–180 天 | 實質等同 | 1 次鎖定的 DV 批、30–60 件 |
| FDA De Novo | 新穎 Class I/II | 10–14 個月 | 效能加有限臨床 | 多次臨床級迭代 |
| FDA PMA | Class III | 180–320 天 | 關鍵試驗 | GMP 生產的臨床供應、200+ 件 |
| EU MDR Class IIa/b | 相當等級 | 經 NB 6–12 個月 | CER 加 PMCF | NB 見證的量產就緒 |
| EU MDR Class III | 植入/關鍵 | 經 NB 12–18 個月 | 完整臨床研究 | 設計凍結提前 12 個月以上 |
在 ISO 10993 下的生物相容與材料選擇
| 材料 | 典型用途 | 關鍵 ISO 10993 資料 | 可用滅菌方式 |
|---|---|---|---|
| Ti-6Al-4V ELI(積層或鍛件) | 骨科、牙科植入 | 植入、基因毒性 | 蒸汽、伽瑪 |
| CoCrMo(鑄造/DMLS) | 牙科骨架、關節 | 長期植入 | 蒸汽、伽瑪 |
| PEEK(加工/射出) | 脊椎融合器、器械 | 植入 >30 天 | 蒸汽、伽瑪、EO |
| 醫療矽膠 LSR | 面罩、密封、皮膚接觸 | 細胞毒性、敏化 | 蒸汽、EO、伽瑪 |
| Polycarbonate Makrolon Rx | 外殼、連接器 | 細胞毒性、有限接觸 | EO、伽瑪、電子束 |
醫療器材原型與小量生產的評估流程
先定義需求,再縮小材料與製程,最後用一致的驗收方式確認。
- 1需求
法規路徑、材料與用途、風險等級
- 2方案
合格供應商、受控製程、變更管理
- 3驗收
可追溯紀錄、驗證測試、交付文件
製程、材料與文件要求
比較方案時,要把合格供應商、受控製程、變更管理放在同一張表上看,不能只比單價。
ISO 11135、11137、17665 下的滅菌驗證
| 方法 | 標準 | 典型週期 | 適合 | 避免用在 |
|---|---|---|---|---|
| 環氧乙烷(EO) | ISO 11135 | 14–26 h、37–63 °C | 聚合物、電子件 | 會卡氣的幾何 |
| 伽瑪輻照 | ISO 11137 | 25 kGy 單次 | 單次使用塑膠件 | POM、PTFE、部分矽膠 |
| 蒸汽高壓滅菌 | ISO 17665 | 121 °C 30 分 或 134 °C 4 分 | 金屬、PEEK、矽膠 | 高濕下的 PLA、PC |
| 電子束 | ISO 11137 | 25–40 kGy | 薄壁聚合物 | 緻密組立件 |
| 氣化過氧化氫 | ISO 22441 | 28–55 分鐘低溫 | 熱敏感裝置 | 纖維素、深孔腔 |
把製程對到裝置分級與批量
醫療小批量生產活在 50 到 20,000 件/年這個尷尬區間——太少不足以攤開多穴硬模,太多又不適合純單件積層。正確製程取決於裝置分級、材料—滅菌對與法規路徑。
驗證與變更管理
進入量產前,應用固定方法確認可追溯紀錄、驗證測試、交付文件,並保留版本與批次紀錄。
讓醫療專案延後半年的錯誤
| 錯誤 | 為何失敗 | 如何避免 |
|---|---|---|
| 只依機械規格選樹脂 | 在 EO 殘留或伽瑪變色上失敗 | 先凍結滅菌方式再挑樹脂 |
| 在 QMS 之外做 DV 件 | FDA 退件設計驗證資料 | 在 RFQ 階段就把供應商帶入 ISO 13485 流下 |
| 在 DV 階段更換材料 | 觸發重新 ISO 10993 系列測試 | 設計凍結時鎖 BOM,變更要計價 |
| 略過 IEC 62366-1 可用性 | De Novo 審查員指責人因工程不足 | PDR 就規劃形成性與總結性研究 |
| 沒有把批號連到序號的主紀錄 | FDA 稽核時 DHR 斷鏈 | 首件 DV 起就部署電子 DHR |
讓 510(k) 從 180 天縮到 95 天的習慣
| 應做 | 避免 |
|---|---|
| CAD 之前先寫完預期用途聲明 | 抄對照裝置、之後再調 |
| 選一個 510(k) 檔案乾淨的對照裝置 | 追一個有 FDA 觀察紀錄的對照裝置 |
| 用量產意圖工裝做 DV 件 | 用原型廠做的件跑驗證 |
| 滅菌、包裝、效期測試同步推 | 把它們串列跑、多加 7 個月 |
| 在 DV 階段部署 UDI 基礎建設 | 在上市前兩週補 UDI |
送廠前檢查:建議做法與常見誤區
| 建議做法 | 常見誤區 |
|---|---|
| 先寫清楚法規路徑、材料與用途、風險等級 | 只憑材料名稱或設備規格決定方案 |
| 把合格供應商、受控製程、變更管理一起交給供應商檢討 | 設計凍結後才處理製程限制 |
| 首件確認可追溯紀錄、驗證測試、交付文件 | 樣品外觀看起來正常就直接放量 |
| 保留材料、版本與檢驗紀錄 | 改了材料或製程卻沿用舊結果 |
- 已寫清楚法規路徑、材料與用途、風險等級
- 已和供應商確認合格供應商、受控製程、變更管理
- 關鍵尺寸、外觀與功能驗收已寫進圖面或 RFQ
- 已安排首件或小批確認可追溯紀錄、驗證測試、交付文件
- 材料、製程或版本變更時會重新評估
常見問題、延伸閱讀與參考來源
醫療器材原型與小量生產最先要確認什麼?
先確認法規路徑、材料與用途、風險等級。這些條件會比先指定單一材料或設備,更快縮小可行方案。
文章中的典型數值可以直接放進圖面嗎?
不建議。典型值適合前期比較,正式規格仍要以實際材料牌號、供應商能力與首件結果為準。
何時可以從打樣進入量產?
當合格供應商、受控製程、變更管理已固定,且不同批次都能用同一方法通過可追溯紀錄、驗證測試、交付文件,再考慮放量。
下一步可查看 3D 列印服務、CNC 加工、材料資料庫,以及 航太原型與量產製程:CNC、複材與金屬 3D 列印。